
Déficit en Sucrase-Isomaltase
Introduction aux déficits enzymatiques congénitaux de l’intestin
Les déficits enzymatiques congénitaux représentent un groupe de troubles rares mais cliniquement importants qui affectent la digestion et l’absorption des nutriments dès les premiers mois de vie. Ces pathologies résultent de mutations génétiques altérant la synthèse ou l’activité d’enzymes digestives essentielles situées au niveau de la bordure en brosse de l’intestin grêle. Parmi elles, le déficit en sucrase-isomaltase occupe une place particulière en raison de sa fréquence relative et de son impact sur l’alimentation du nourrisson et de l’enfant. D’autres déficits, comme celui en entéropeptidase (entérokinase) ou en duodénase, complètent le tableau des malabsorptions enzymatiques primaires.
Ces affections se distinguent des intolérances secondaires, souvent transitoires, liées à des lésions de la muqueuse intestinale. Une reconnaissance précoce permet d’éviter des complications nutritionnelles sévères, notamment la malnutrition, les troubles hydro-électrolytiques et la dysbiose. Les données scientifiques disponibles sur des plateformes telles que PubMed et Orphanet confirment le caractère monogénique de plusieurs de ces déficits et soulignent l’importance d’une approche diagnostique standardisée.
Dans cet article, nous détaillons les mécanismes, les manifestations cliniques, les méthodes diagnostiques et les stratégies thérapeutiques des principaux déficits enzymatiques congénitaux, avec un focus approfondi sur le déficit en sucrase-isomaltase, puis sur le déficit en duodénase et entéropeptidase, avant d’élargir la discussion à l’intolérance aux disaccharides dans son ensemble.
Déficit en sucrase-isomaltase : mécanismes et phénotypes
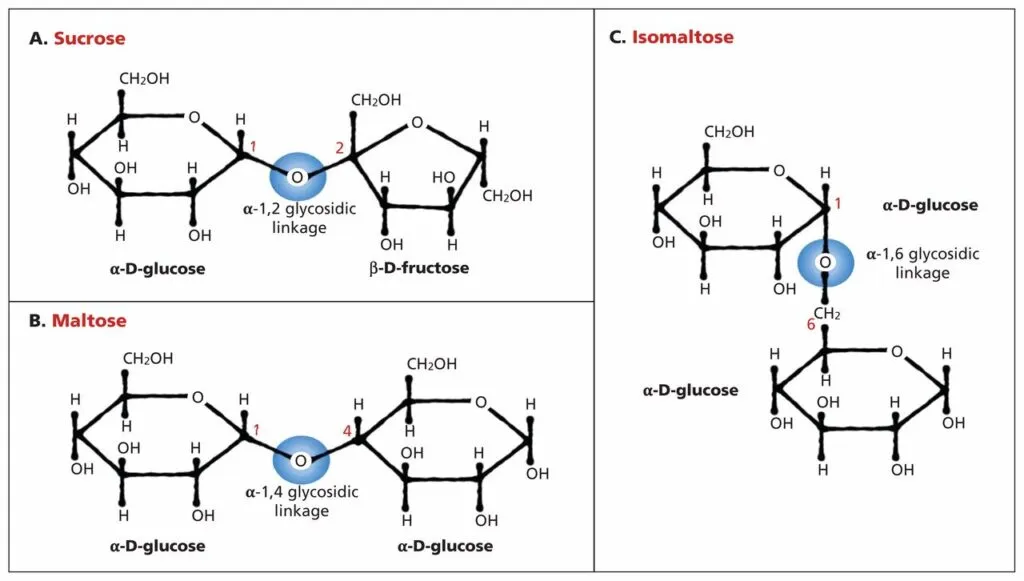
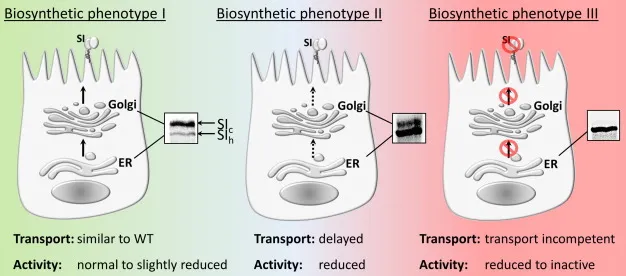
Le complexe enzymatique sucrase-isomaltase est codé par un gène localisé sur le chromosome 3. Des études publiées confirment que des mutations de ce gène entraînent trois phénotypes principaux de déficit enzymatique congénital. Ces mutations perturbent la synthèse, le trafic intracellulaire ou l’activité catalytique de l’enzyme, empêchant le clivage correct du saccharose et de l’isomaltose.
Contrairement au lactose, le saccharose et l’isomaltose ne possèdent pas de propriétés prébiotiques marquées. Leur non-digestion conduit donc plus rapidement à une fermentation excessive par le microbiote colique, favorisant une dysbiose intestinale, une production accrue d’acides organiques et une diarrhée osmotique. La maladie reste souvent silencieuse tant que l’alimentation est exclusivement lactée maternelle. Elle se révèle généralement lors de l’introduction d’aliments contenant de l’amidon, des dextrines (maltodextrine) ou du saccharose, ou lorsque l’enfant reçoit de l’eau sucrée.
Les symptômes typiques comprennent des selles liquides, acides et mousseuses, des ballonnements, des douleurs abdominales, une irritation périanale et, en l’absence de prise en charge, un retard de croissance pondérale. L’intensité du tableau dépend de la quantité de disaccharides ingérés et du degré résiduel d’activité enzymatique.
Autres troubles associés de l’absorption des glucides
Au-delà du déficit isolé en sucrase-isomaltase, d’autres formes d’intolérance aux glucides existent. Elles peuvent être génétiques ou acquises et sont répertoriées dans les bases de données Orphanet. Ces troubles partagent des mécanismes communs de malabsorption et de fermentation colique, mais diffèrent par le substrat concerné et le moment d’apparition des symptômes.
Diagnostic du déficit en sucrase-isomaltase
Le diagnostic repose sur une combinaison d’arguments cliniques, biologiques et histologiques. L’examen coprologique révèle souvent une augmentation de la teneur en amidon et une concentration élevée de glucides fécaux. Le pH des selles est fréquemment acide (inférieur à 5,5).
Le gold standard reste la mesure de l’activité enzymatique sur une biopsie de muqueuse jéjunale. Cette technique permet de quantifier précisément l’activité de la sucrase, de l’isomaltase, de la maltase et de la lactase, et ainsi de différencier les différents types de déficits en disaccharidases. Les protocoles sont validés par des organismes de référence tels que la Haute Autorité de Santé (HAS).
Des tests respiratoires à l’hydrogène après charge en saccharose peuvent être utilisés en seconde intention, notamment chez l’enfant plus grand, mais ils ne remplacent pas l’analyse enzymatique tissulaire en cas de suspicion forte.
Traitement du déficit en sucrase-isomaltase
La pierre angulaire du traitement est le régime d’éviction. Il consiste à exclure le saccharose, les dextrines, l’amidon facilement fermentescible et le sucre alimentaire. Les sources de glucose et de fructose libres sont en revanche bien tolérées. Le riz, les pommes de terre cuites et le soja sont généralement acceptés.
En complément du régime, un traitement de substitution enzymatique est disponible : le Sucraid® (sacrosidase) en solution orale. Cette enzyme exogène hydrolyse le saccharose en monosaccharides absorbables, réduisant ainsi les symptômes gastro-intestinaux et permettant une alimentation plus diversifiée. Les informations réglementaires de la FDA confirment son utilité dans le déficit congénital en sucrase-isomaltase (CSID).
Sucraid® se présente en flacons de 118 ml. Chaque millilitre contient 8500 unités internationales de sacrosidase. Une mesurette de 1 ml est fournie. Le dosage est adapté au poids :
- 1 ml par repas si le poids est inférieur ou égal à 15 kg ;
- 2 ml par repas si le poids est supérieur à 15 kg.
La dose est généralement fractionnée : moitié juste avant le repas et moitié au milieu du repas. Cette administration permet une meilleure efficacité digestive.
Points clés du traitement :
- Éviction stricte des sources de saccharose et d’amidon mal toléré au début ;
- Introduction progressive d’aliments sous couverture enzymatique ;
- Surveillance de la croissance et de l’état nutritionnel ;
- Éducation parentale sur la lecture des étiquettes alimentaires.
Déficit en duodénase et en entéropeptidase (entérokinase)
Le déficit congénital en entérokinase est une affection encore plus rare. L’entérokinase active le trypsinogène en trypsine, étape initiale de la cascade protéolytique intestinale. Son absence entraîne une maldigestion protéique majeure. Un déficit transitoire peut également s’observer chez les grands prématurés. Dans certaines pathologies duodénales, un déficit en duodénase peut coexister, aggravant le déficit en peptidases.
Les symptômes apparaissent dès les premiers jours de vie : selles liquides fréquentes, hypoprotéinémie progressive, œdèmes et malnutrition protéino-énergétique. Le tableau peut mimer d’autres causes de diarrhée néonatale sévère.
Diagnostic du déficit en duodénase et entéropeptidase
Le diagnostic repose sur le dosage de l’activité de la duodénase et de l’entéropeptidase dans une biopsie de muqueuse intestinale ou dans le contenu duodénal. Le diagnostic différentiel inclut les autres causes de diarrhée aqueuse chronique et le déficit en trypsinogène, dont le tableau clinique est très proche.
Traitement et pronostic
En cas d’œdèmes liés à l’hypoprotéinémie, l’administration parentérale d’albumine est indiquée. L’alimentation doit être enrichie en protéines, associée à des préparations enzymatiques contenant des protéases (telles que Mezim-Forte ou Créon). Un diagnostic et une correction précoces permettent un pronostic favorable, comme le soulignent les données cliniques disponibles.
Intolérance aux disaccharides : aperçu complet et comparaison
Les disaccharides (ou bioses) sont des sucres formés de deux monosaccharides. Ils constituent une source majeure de glucides alimentaires. L’intolérance aux disaccharides résulte d’une insuffisance héréditaire ou acquise d’activité disaccharidasique, entraînant une malabsorption et une dyspepsie enzymatique chronique.
Données d’incidence
- Déficit en sucrase-isomaltase : environ 0,2 % de la population ;
- Intolérance primaire au lactose : jusqu’à 100 % chez certains groupes amérindiens, 80 % dans les populations d’origine africaine, juive, asiatique ou méditerranéenne, et moins de 5 % chez les populations d’Europe du Nord et centrale ;
- Intolérance secondaire au lactose : plus de 50 % des enfants présentant une diarrhée aiguë, selon les données de l’Organisation Mondiale de la Santé.
Principales formes cliniques
- Déficit en lactase (gène LCT, chromosome 2q21) : intolérance au lait maternel et au lait de vache. Forme primaire congénitale rare ; forme primaire adulte (hypolactasie de type adulte) fréquente ; forme secondaire après lésion muqueuse. Symptômes : coliques, flatulences, diarrhée acide et mousseuse, risque d’hypotrophie. Traitement : régime sans lactose ou laits hydrolysés / boissons végétales adaptées.
- Déficit en sucrase (gène SI, chromosome 3q25-q26) : diarrhée après introduction de saccharose, selles acides riches en acide lactique et acides gras volatils, vomissements possibles, abdomen ballonné, malnutrition. Traitement : éviction du saccharose, substitution par glucose/fructose, et éventuellement sacrosidase.
- Déficit en maltase et isomaltase : rarement isolé ; le plus souvent associé à d’autres déficits en disaccharidases. Le maltose et l’isomaltose provenant de la dégradation de l’amidon ne sont pas correctement hydrolysés.
Tableau comparatif des principaux déficits
| Caractéristique | Déficit en lactase | Déficit en sucrase-isomaltase | Déficit en entérokinase |
|---|---|---|---|
| Substrat principal | Lactose | Saccharose, isomaltose, amidon | Protéines (activation trypsine) |
| Âge d’apparition | Variable (congénital ou sevrage) | Introduction des farines/sucres | Dès la naissance |
| Symptômes dominants | Diarrhée acide, coliques | Diarrhée osmotique, dysbiose | Diarrhée, hypoprotéinémie, œdèmes |
| Gold standard diagnostique | Activité enzymatique biopsique | Activité enzymatique biopsique | Activité entérokinase / duodénase |
| Traitement de base | Éviction lactose ± lactase | Éviction saccharose/amidon ± Sucraid | Enrichissement protéique + protéases |
| Pronostic sous traitement | Bon | Bon | Favorable si précoce |
Prise en charge globale et suivi
La prise en charge des déficits enzymatiques congénitaux nécessite une collaboration entre pédiatre, gastro-entérologue, diététicien et, le cas échéant, généticien. Les objectifs sont multiples : supprimer les symptômes, assurer une croissance normale, prévenir les carences et améliorer la qualité de vie. L’éducation thérapeutique des parents est essentielle pour la lecture des compositions alimentaires et la gestion des écarts.
Le suivi comporte des contrôles réguliers de la courbe de croissance, du statut nutritionnel (protéines, fer, vitamines), de l’équilibre hydro-électrolytique et, si besoin, de la composition du microbiote. Dans les formes sévères néonatales, une hospitalisation initiale peut être nécessaire pour corriger les désordres métaboliques.
Les formes secondaires d’intolérance aux disaccharides, notamment après gastro-entérite ou giardiase, sont en général transitoires et s’améliorent avec la cicatrisation muqueuse. Un régime d’éviction temporaire de quelques semaines suffit souvent.
Conseils pratiques pour les familles
- Tenir un journal alimentaire détaillé pour identifier les aliments déclencheurs ;
- Privilégier les aliments naturellement pauvres en saccharose et en amidon rapidement fermentescible au début de la prise en charge ;
- Utiliser les enzymes de substitution strictement selon la prescription et le poids de l’enfant ;
- Surveiller l’apparition de signes de carence protéique ou de déshydratation ;
- Consulter rapidement en cas de diarrhée profuse, de perte de poids ou d’œdèmes.
Les ressources institutionnelles (HAS, Orphanet, Inserm, bases PubMed) constituent des références utiles pour les professionnels et les familles souhaitant approfondir leurs connaissances.
Conclusion
Les déficits enzymatiques congénitaux, au premier rang desquels le déficit en sucrase-isomaltase, le déficit en lactase et le déficit en entéropeptidase, sont des causes importantes de malabsorption et de troubles digestifs chroniques chez le nourrisson et l’enfant. Une approche diagnostique rigoureuse, fondée sur l’analyse enzymatique tissulaire, associée à un régime d’éviction adapté et, le cas échéant, à une substitution enzymatique (Sucraid® pour le saccharose, protéases pour les déficits protéolytiques), permet un excellent contrôle des symptômes et un développement normal. La reconnaissance précoce et la coordination des soins restent les meilleurs garants d’un pronostic favorable. Les familles et les soignants disposent aujourd’hui d’outils thérapeutiques et d’informations fiables pour accompagner durablement ces enfants.
Ce guide synthétise les connaissances actuelles afin d’aider les parents et les professionnels de santé à mieux comprendre, diagnostiquer et traiter ces affections rares mais gérables.
